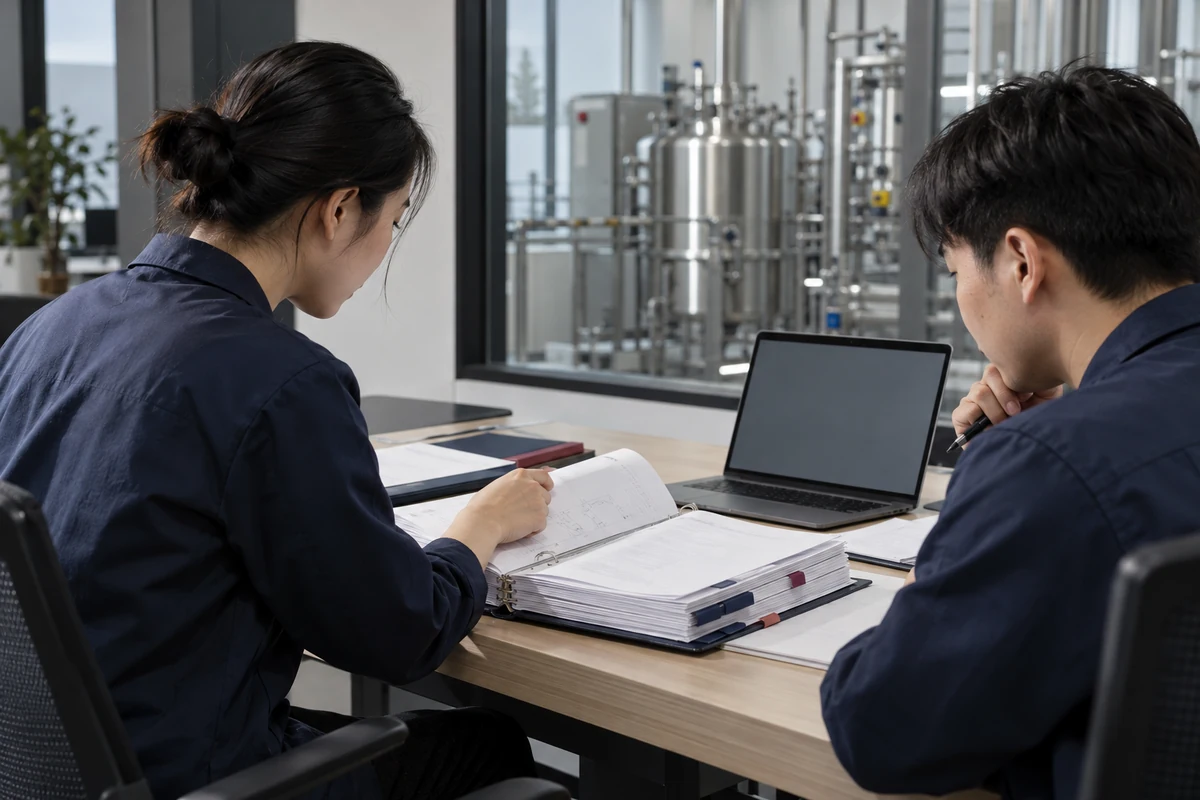
Un dossier de transferencia de tecnología de péptidos debería permitir a la organización receptora identificar el producto aprobado, comprender la evidencia que lo respalda y establecer qué decisiones siguen abiertas. Enviar una especificación y una muestra deja huecos si el laboratorio receptor utiliza un método diferente, el embalaje ha cambiado o no se ha acordado el acceso a los registros subyacentes.
Para un proyecto CDMO de péptidos, define la transferencia como un conjunto de documentos controlados con criterios de aceptación y propietarios. La lista de verificación que sigue se refiere a la gestión de la información y las adquisiciones. No es un protocolo de fabricación de péptidos.
Define el límite de transferencia antes de solicitar archivos
Indica qué está en movimiento: una especificación de material, un procedimiento analítico, una presentación de empaquetado o un proyecto de desarrollo más amplio. Identifica los sitios de envío y recepción y las partes autorizadas para aprobar la transferencia. Si un laboratorio externo realiza parte del trabajo, inclúyelo en la discusión sobre acceso a documentos.
Registra el uso previsto y el mercado de destino. No se debe asumir que un dossier elaborado para un material de investigación no clínico respalda la fabricación de productos medicinales. Del mismo modo, la aprobación de una maqueta de etiqueta establece la versión de la obra, no la idoneidad del material para una nueva aplicación.
Asignar una revisión de referencia
Elige un índice de documentos con fecha como punto de partida. Cada archivo debe tener un propietario, un identificador de revisión y un estado como aprobado, sustituido o en revisión. Guarda las preguntas sin resolver en un registro de temas separado para que un registro perdido no pueda confundirse con una decisión aprobada.
Utiliza un índice de dossier con un propósito para cada registro
| Grupo discográfico | Lo que necesita el equipo receptor | Pregunta sobre la aceptación |
|---|---|---|
| Identidad del producto | Identificador exacto, formulario especificado y especificación aprobada | ¿Ambas partes están discutiendo el mismo material? |
| Evidencia analítica | Referencias de método, informes relevantes e información sobre material de referencia | ¿Se pueden interpretar los resultados de la misma manera? |
| Historia del desarrollo | Decisiones relevantes, limitaciones y cuestiones técnicas sin resolver | ¿Qué suposiciones aún necesitan pruebas? |
| Empaquetado y estabilidad | Especificaciones de componentes en contacto con el producto y estudios de apoyo aplicables | ¿La evidencia cubre la presentación propuesta? |
| Responsabilidades de calidad | Funciones de aprobación, comunicación de cambios y acuerdos de acceso a registros | ¿Quién puede autorizar la próxima actividad del sitio receptor? |
| Cierre de transferencia | Revisó los entregables, los números restantes y el registro de aceptación firmado | ¿Qué se ha aceptado realmente y qué sigue siendo condicional? |
Solicita acceso en un formulario que pueda conservarse y revisarse. Una captura de pantalla de un informe puede omitir su referencia de método o su historial de muestras. Un resumen controlado puede ser apropiado para información confidencial, siempre que ambas partes comprendan qué cubre el resumen y cómo se resolverán las cuestiones sobre la evidencia subyacente.
Comprueba la continuidad analítica explícitamente
Pregunta si el laboratorio receptor usará el mismo procedimiento, uno transferido o otro diferente. Para cualquier comparación propuesta, acorda qué resultado demostraría la idoneidad para el propósito previsto. No infieras equivalencia a partir de marcas de instrumentos que coinciden.
ICH Q14 cubre el desarrollo y mantenimiento de procedimientos analíticos; ICH Q2(R2) aborda su validación. La EMA indica el 14 de junio de 2024 como fecha de entrada en vigor para estas directrices. Ofrecen un contexto farmacéutico relevante, mientras que el trabajo de transferencia real necesita una justificación específica del proyecto.
Mantén las revisiones de los métodos junto a los datos
Un equipo receptor debería ser capaz de saber qué procedimiento produjo cada resultado. Si un certificado anterior informa de pureza de área y el procedimiento propuesto reporta un ensayo cuantitativo, mantén esos atributos separados. El Guía de pureza contra contenido Explica por qué un signo porcentual compartido no hace que los resultados sean intercambiables.
Incluye la referencia específica del péptido relevante
EMA's Directrices sobre el desarrollo y fabricación de péptidos sintéticos, referencia EMA/CHMP/CVMP/QWP/367182/2025, entró en vigor el 1 de junio de 2026. Su ámbito declarado incluye la fabricación específica de péptidos, caracterización, especificaciones y control analítico en el contexto de productos medicinales.
Cuando un proyecto medicinal entra en ese ámbito, los especialistas en calidad y regulación adecuados identifiquen las expectativas relevantes del expediente. Para proyectos cosméticos o de investigación, no describas la directriz como una aprobación de producto o un certificado. Su publicación es una razón para plantear una pregunta documental con mejor alcance.
Cerrar la transferencia contra pruebas y abrir las cuestiones
Acorda una revisión en la que el equipo receptor acepte entregables individuales. Registrar la aceptación condicional con precisión: el dibujo aprobado del embalaje puede ser aceptado mientras queden abiertas pruebas para una reclamación de almacenamiento propuesta. Evita una firma general única que oculte esas diferencias.
ICH Q10 Proporciona un marco del ciclo de vida farmacéutico para el conocimiento y la gestión del cambio. Una aplicación práctica es conservar la razón de una decisión junto al archivo aprobado, para que un equipo posterior pueda entender por qué se aceptó esa versión.
- Confirma los derechos de acceso para informes, métodos, obras de arte y registros de desarrollo.
- Nombra al propietario y la ruta de resolución para cada problema abierto.
- Registra qué cambios requieren una nueva evaluación tras el traspaso.
- Distinguir la aceptación documental de la autorización para iniciar una actividad regulada.
Para una Consulta sobre CDMO de Hytanbio, describe el expediente ya disponible y los resultados de la entrega que necesitas. Combina el brief con un Matriz calidad-responsabilidad Cuando varias organizaciones participan.
Preguntas frecuentes
¿Qué debe estar en un dossier de transferencia de tecnología de péptidos?
Analiza el expediente alrededor de la entrega. Los grupos típicos de registros incluyen identidad y especificaciones aprobadas, evidencia analítica, historial de desarrollo relevante, información sobre empaquetado y estabilidad, responsabilidades de calidad y un registro de aceptación.
¿Usar el mismo instrumento hace que los resultados de dos laboratorios sean equivalentes?
No. La comparabilidad depende del procedimiento, su propósito previsto y de las pruebas que lo respalden. Acordar cómo el laboratorio receptor establecerá la idoneidad y registrar la revisión del método adjunta a cada resultado.
¿Cuándo entró en vigor la guía de desarrollo de péptidos sintéticos de EMA?
La EMA lista el 1 de junio de 2026 para las directrices EMA/CHMP/CVMP/QWP/367182/2025. Su aplicabilidad debe evaluarse dentro del ámbito declarado de productos medicinales; No es un certificado de proveedor ni una aprobación de producto cosmético.
¿Cómo debería un equipo receptor registrar documentos de transferencia incompletos?
Utiliza un registro de incidencias con una ruta de propietario y resolución para cada hueco. Registrar la aceptación condicional para entregables específicos, para que la aceptación de un documento no se confunda con la autorización de todo el proyecto.
Referencias y alcance
Preparado por el Equipo Editorial Técnico de Hytanbio para la planificación de proyectos B2B. La información específica de la empresa se basa en los materiales suministrados por la empresa. Las especificaciones y documentación del proyecto deben estar confirmadas para el producto solicitado y el mercado al que se dirige.